ヒムペブジ皮下注150mgペン
医療用
医療用医薬品:
医師の処方により使用する医薬品
医師の処方により使用する医薬品
医薬品コード(YJコード):6343462G1026
 で医薬品を比較する
- 収載区分
- 銘柄別収載
- 先発・後発情報
- 先発品(後発品なし)
- オーソライズド
ジェネリック - -
- 一般名
- マルスタシマブ(遺伝子組換え)キット
- 英名(商品名)
- Hympavzi
- 規格
- 150mg1mL1キット
- 薬価
- 883,108.00
- メーカー名
- ファイザー
- 規制区分
- -
- 長期投与制限
- -
- 標榜薬効
- TFPI阻害薬〔ヒト型抗TFPIモノクローナル抗体〕
- 色
- -
- 識別コード
- -
- [@: メーカーロゴ]
- 添付文書
-
PDF 2026年8月改訂(第2版)
- 告示日
- 2025年3月18日
- 経過措置期限
- -
- 医薬品マスタに反映
- 2025年4月版
- 医薬品マスタ削除予定
- -
- 運転注意
- 情報なし(使用の適否を判断するものではありません)
- ドーピング
- 禁止物質なし(使用の適否を判断するものではありません)
- CP換算
- -
- 長期収載品選定療養
- -
[識別コードの表記 @: メーカーロゴ]
改訂情報
2026年9月8日 DSU No.348 【その他】
【5.効能又は効果に関連する注意】(新設)
本剤は、血液凝固第VIII因子又は第IX因子に対するインヒビターの有無によらず有効性が確認されている。
【6.用法及び用量】(一部改訂)
通常、12歳以上かつ体重25kg以上の患者には、マルスタシマブ(遺伝子組換え)として初回に300mgを皮下投与し、以降は1週間隔で1回150mgを皮下投与する。なお、体重50kg以上で効果不十分な場合には、1週間隔で1回300mgに増量して皮下投与できる。
【8.重要な基本的注意】(一部改訂)
バイパス止血製剤(活性型第VII因子製剤、活性型プロトロンビン複合体製剤、乾燥濃縮人血液凝固第X因子加活性化第VII因子製剤)、血液凝固第VIII因子又は第IX因子製剤による補充療法から本剤に切り替える場合は、切り替え前の製剤の半減期を考慮し、本剤投与開始前の適切な時期に中止すること。
【8.重要な基本的注意】(一部改訂)
バイパス止血製剤又は血液凝固因子製剤以外の血友病治療薬から本剤に切り替える場合の指針となる臨床試験データは得られていない。バイパス止血製剤又は血液凝固因子製剤以外の血友病治療薬から本剤に切り替える場合は、その製剤の半減期に基づき適切な休薬期間(少なくとも半減期の5倍の期間)の設定を考慮するなどし、本剤の投与を開始すること。休薬期間中は、必要に応じてバイパス止血製剤又は血液凝固因子製剤による補充療法を行うこと。
【8.重要な基本的注意】(一部改訂)
必要に応じてバイパス止血製剤、血液凝固第VIII因子又は第IX因子製剤の投与を行うこと。その場合は本剤との併用投与が可能であるが、各製剤の電子添文や最新のガイドラインに従って投与し、投与量は、承認されている最低用量を目安として出血部位や程度に応じて判断すること。さらに、以下の点にも注意すること。
(1)活性型第VII因子製剤については、承認されている用法・用量の範囲内で使用し、初回投与量は90μg/kg、その後は約2時間ごとを超えない投与頻度で1回投与量として60~90μg/kgを投与することが望ましい。
(2)活性型プロトロンビン複合体製剤については、24時間以内の最高用量は100単位/kgを上限とすることが望ましい。
【8.重要な基本的注意】(一部改訂)
バイパス止血製剤、血液凝固第VIII因子又は第IX因子製剤の自己注射が必要になった場合に備え、バイパス止血製剤又は血液凝固因子製剤の投与間隔及び投与量について患者又は介護者に説明すること。
【8.重要な基本的注意】(一部改訂)
大手術時における本剤の有効性及び安全性は確立されていないため、大手術を行う場合は、本剤の投与を中止し、バイパス止血製剤又は血液凝固因子製剤を用いた標準治療を行い、周術期における静脈血栓症発現のリスクを管理すること。本剤の投与を再開する場合は、術後の血栓塞栓症リスク因子の有無や、その他の止血製剤及び併用薬の使用等、患者の全身状態を考慮すること。なお、抜歯等の小手術では本剤の用量変更又は投与中止の必要はない。
【9.1合併症・既往歴等のある患者】(一部改訂)
血栓塞栓性事象の既往又は危険因子を有する患者:
本剤投与により血栓塞栓性事象のリスクが高まる可能性がある。投与に際しては有益性と危険性を十分考慮すること。
【9.5妊婦】(一部改訂)
妊婦又は妊娠している可能性のある女性には、治療上の有益性が危険性を上回ると判断される場合にのみ投与すること。ラットの胚・胎児発生に関する試験において、最大臨床用量(本剤300mgを週1回皮下投与)におけるAUCの4.3倍に相当する用量で影響は認められなかったが、17倍に相当する用量で胚・胎児毒性(骨格奇形及び骨格変異並びに着床後胚損失の増加)が認められた。一方、ウサギの胚・胎児発生に関する試験では、最大臨床用量(本剤300mgを週1回皮下投与)におけるAUCの32倍に相当する用量で影響は認められなかった。また、一般にヒトIgGは胎盤を通過することが知られており、本剤を妊婦に投与した場合、胎児及び出生児における血栓形成リスクが否定できない。
【11.2その他の副作用】(追記)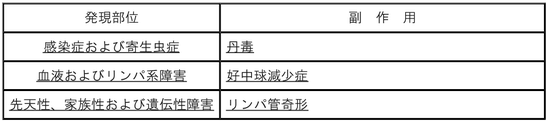
【11.2その他の副作用】(一部改訂)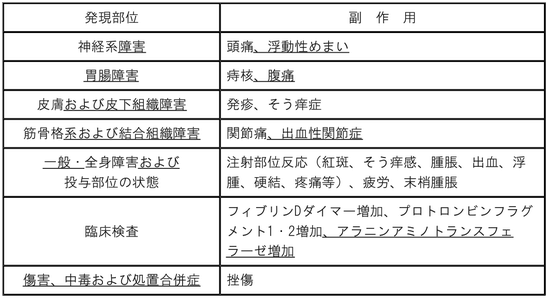
【15.1臨床使用に基づく情報】(一部改訂)
血友病A又は血友病B患者を対象とした国際共同第III相臨床試験(B7841005試験)及びB7841005試験を完了した患者を対象とした国際共同第III相臨床試験(B7841007試験)の併合解析において、抗薬物抗体(ADA)の評価が可能な167例中39例(23.4%)でADAの発現が認められ、インヒビター非保有患者では23.3%(27/116例)、インヒビター保有患者では23.5%(12/51例)であった。ADA発現例のうち66.7%(26/39例)は一過性、30.8%(12/39例)は持続性であり、97.4%(38/39例)はデータカットオフ時までに消失した。ADA発現例における中和抗体(NAb)の発現割合は20.5%(8/39例)であり、インヒビター非保有患者では22.2%(6/27例)、インヒビター保有患者では16.7%(2/12例)であった。認められたNAbの大部分(87.5%)は一過性で、NAbはデータカットオフ時までに消失した。B7841005試験の12カ月間の本剤投与期間において、ADAの発現が認められた患者ではADAの発現が認められなかった患者と比較して、本剤の平均血漿中濃度に低下傾向(約10%~36%)が認められたが、ADA及びNAbの発現による本剤の有効性及び安全性に対する影響を示唆する成績は得られていない。
【15.1臨床使用に基づく情報】(追記)
免疫寛容導入療法と本剤を併用した際の安全性及び有効性は確立していない。
【15.2非臨床試験に基づく情報】(一部改訂)
ラットを用いたマルスタシマブの6カ月間反復投与毒性試験において、最大臨床用量(本剤300mgを週1回皮下投与)におけるAUCの7.6倍に相当する用量から血栓形成が認められ、血栓形成に対する無影響量及び安全域は得られていない。
【15.2非臨床試験に基づく情報】(追記)
ラットを用いた試験において、最大臨床用量(本剤300mgを週1回皮下投与)におけるCmaxの27倍に相当する用量のマルスタシマブと最大臨床用量(270μg/kg)を投与した時の定常状態でのCmaxを上回るよう設定した用量(3mg/kg)の活性型血液凝固第VII因子製剤を併用投与した結果、単独投与と比較して肺及び投与部位での血栓・塞栓の発現頻度の増加及び重症度の悪化が認められた。一方、27倍(Cmax比較)に相当する用量のマルスタシマブと0.8mg/kgの活性型血液凝固第VII因子製剤の併用投与、3倍(Cmax比較)に相当する用量のマルスタシマブと臨床用量(100U/kg/日)と同用量の活性型プロトロンビン複合体製剤の併用投与、及び2倍(Cmax比較)に相当するマルスタシマブと出血時の最大臨床用量(活性化人血液凝固第VII因子として180μg/kg/日)と同用量の乾燥濃縮人血液凝固第X因子加活性化第VII因子製剤の併用投与では、単独投与と比較して明確な影響は認められなかった。
効能効果
先天性血友病患者における出血傾向の抑制。
(効能又は効果に関連する注意)
本剤は、血液凝固第8因子又は第9因子に対するインヒビターの有無によらず有効性が確認されている〔17.1.1、17.1.2、17.1.3参照〕。
用法用量
通常、12歳以上かつ体重25kg以上の患者には、マルスタシマブ(遺伝子組換え)として初回に300mgを皮下投与し、以降は1週間隔で1回150mgを皮下投与する。なお、体重50kg以上で効果不十分な場合には、1週間隔で1回300mgに増量して皮下投与できる。
(用法及び用量に関連する注意)
7.1. 本剤は、出血傾向の抑制を目的とした定期的な投与のみに使用し、出血時の止血を目的とした投与は行わないこと〔8.4.3参照〕。
7.2. 本剤の投与にあたっては投与忘れがないよう十分指導すること。投与予定日に投与できなかった場合、可能な限り速やかに予定していた用量で投与を再開し以降は原則その投与日を起点として週1回投与(再開日が最終投与日から14日目以降の場合、再開時の初回投与量は300mg)とすること。
警告・禁忌・相互作用・その他の注意
(警告)
1.1. 本剤の臨床試験において、重篤な血栓塞栓性事象の発現が複数例に認められているので、本剤投与中は観察を十分に行い、血栓塞栓性事象が疑われる場合には本剤の投与を中止し、適切な処置を行うこと。また、患者に対し、血栓塞栓性事象の兆候や症状について十分説明すること〔8.1、9.1.1、9.1.2、11.1.1、15.2.1、15.2.2参照〕。
1.2. 本剤は、血友病治療に十分な知識・経験を持つ医師のもと、緊急時に十分対応できる医療機関で投与開始すること〔8.1、9.1.1、9.1.2、11.1.1参照〕。
1.3. 本剤の投与開始に先立ち、患者又は介護者に危険性を十分説明し、同意を得た上で本剤を投与すること。
(禁忌)
本剤の成分に対し過敏症の既往歴のある患者。
(重要な基本的注意)
8.1. 本剤の臨床試験において、重篤な血栓塞栓性事象の発現が認められている。血栓塞栓性事象があらわれる可能性があるので、血栓塞栓性事象の既往又は危険因子の有無を慎重に確認した上で、本剤の投与を開始すること。また、患者に対し、血栓塞栓性事象の兆候や症状について十分説明するとともに、次の注意事項の重要性についても理解を得た上で投与を開始すること〔1.1、1.2、9.1.1、9.1.2、11.1.1、15.2.1、15.2.2参照〕。
8.2. バイパス止血製剤、血液凝固第8因子又は第9因子製剤による補充療法から本剤に切り替える場合は、切り替え前の製剤の半減期を考慮し、本剤投与開始前の適切な時期に中止すること(バイパス止血製剤:活性型第7因子製剤、活性型プロトロンビン複合体製剤、乾燥濃縮人血液凝固第10因子加活性化第7因子製剤)〔15.2.2参照〕。
8.3. バイパス止血製剤又は血液凝固因子製剤以外の血友病治療薬から本剤に切り替える場合の指針となる臨床試験データは得られていない(バイパス止血製剤又は血液凝固因子製剤以外の血友病治療薬から本剤に切り替える場合は、その製剤の半減期に基づき適切な休薬期間(少なくとも半減期の5倍の期間)の設定を考慮するなどし、本剤の投与を開始し、休薬期間中は、必要に応じてバイパス止血製剤又は血液凝固因子製剤による補充療法を行うこと)。
8.4. 本剤による治療期間中に出血が発現した場合は、次の点に注意すること。
8.4.1. 必要に応じてバイパス止血製剤、血液凝固第8因子又は第9因子製剤の投与を行い、その場合は本剤との併用投与が可能であるが、各製剤の電子添文や最新のガイドラインに従って投与し、投与量は、承認されている最低用量を目安として出血部位や程度に応じて判断すること。さらに、次の点にも注意すること〔15.2.2参照〕。
(1). 活性型第7因子製剤については、承認されている用法・用量の範囲内で使用し、初回投与量は90μg/kg、その後は約2時間ごとを超えない投与頻度で1回投与量として60~90μg/kgを投与することが望ましい。
(2). 活性型プロトロンビン複合体製剤については、24時間以内の最高用量は100単位/kgを上限とすることが望ましい。
8.4.2. バイパス止血製剤、血液凝固第8因子又は第9因子製剤の自己注射が必要になった場合に備え、バイパス止血製剤又は血液凝固因子製剤の投与間隔及び投与量について患者又は介護者に説明すること。
8.4.3. 止血を目的とした本剤の追加投与及び用量変更は行わないこと〔7.1参照〕。
8.4.4. 血液凝固系検査等により患者の状態を注意深く観察し、異常が認められた場合は本剤の投与を中止し適切な処置を行うこと。
8.5. 大手術時における本剤の有効性及び安全性は確立されていないため、大手術を行う場合は、本剤の投与を中止し、バイパス止血製剤又は血液凝固因子製剤を用いた標準治療を行い、周術期における静脈血栓症発現のリスクを管理し、本剤の投与を再開する場合は、術後の血栓塞栓症リスク因子の有無や、その他の止血製剤及び併用薬の使用等、患者の全身状態を考慮すること(なお、抜歯等の小手術では本剤の用量変更又は投与中止の必要はない)。
8.6. 本剤による治療中の患者において、過敏症反応の可能性がある発疹及び皮膚そう痒症の皮膚症状が報告されている。重度過敏症反応が認められた場合には、本剤の投与を中止し、速やかに適切な処置を行うこと〔11.1.2参照〕。
8.7. 自己注射にあたっては、投与法について十分な教育訓練を実施したのち、患者又は介護者が確実に投与できることを確認した上で、医師の管理指導の下で実施すること。また、患者又は介護者に対し、自己注射後に何らかの異常が認められた場合は、速やかに医療機関へ連絡するよう指導すること。自己注射適用後、自己注射の継続が困難な状況となる可能性がある場合には、医師の管理の下で慎重に観察するなど、適切な対応を行うこと。
(特定の背景を有する患者に関する注意)
(合併症・既往歴等のある患者)
9.1.1. 血栓塞栓性事象の既往又は血栓塞栓性事象の危険因子を有する患者:本剤投与により血栓塞栓性事象のリスクが高まる可能性があるので、投与に際しては有益性と危険性を十分考慮すること〔1.1、1.2、8.1、11.1.1、15.2.1、15.2.2参照〕。
9.1.2. 組織因子が過剰に発現している状態にある患者:組織因子が過剰に発現している状態(進行したアテローム性疾患、癌、挫滅、敗血症、炎症病態等)では、本剤投与により血栓塞栓性事象又は播種性血管内凝固症候群(DIC)のリスクが高まる可能性がある〔1.1、1.2、8.1、11.1.1、15.2.1、15.2.2参照〕。
(生殖能を有する者)
妊娠する可能性のある女性:妊娠する可能性のある女性には、本剤投与中及び最終投与後1ヵ月間において避妊する必要性及び適切な避妊法について説明すること。
(妊婦)
妊婦又は妊娠している可能性のある女性には、治療上の有益性が危険性を上回ると判断される場合にのみ投与すること(ラットの胚・胎仔発生に関する試験において、最大臨床用量(本剤300mgを週1回皮下投与)におけるAUCの4.3倍に相当する用量で影響は認められなかったが、17倍に相当する用量で胚毒性・胎仔毒性(骨格奇形及び骨格変異並びに着床後胚損失増加)が認められ、一方、ウサギの胚・胎仔発生に関する試験では、最大臨床用量(本剤300mgを週1回皮下投与)におけるAUCの32倍に相当する用量で影響は認められなかった)、また、一般にヒトIgGは胎盤を通過することが知られており、本剤を妊婦に投与した場合、胎児及び出生児における血栓形成リスクが否定できない〔15.2.1、15.2.2参照〕。
(授乳婦)
治療上の有益性及び母乳栄養の有益性を考慮し、授乳の継続又は中止を検討すること(本剤のヒト乳汁中への移行性は不明であるが、一般にヒトIgGはヒト乳汁中に移行することが知られている)。
(小児等)
12歳未満の小児を対象とした臨床試験は実施していない。
(高齢者)
患者の状態を観察しながら慎重に投与すること(一般に、生理機能が低下していることが多い)。
(適用上の注意)
14.1. 薬剤投与前の注意
14.1.1. 冷蔵庫から取り出し、直射日光を避け、外箱に入れたまま15~30分間かけて室温(30℃以下)に戻しておく(その他の方法(電子レンジや熱湯等)を用いて本剤を温めない)。
14.1.2. 一度室温(30℃以下)に戻した薬剤は、再び冷蔵庫に戻さないこと。
14.1.3. 本剤を室温(30℃以下)に戻した後は7日以内に使用する(7日以内に使用しなかった場合は適切に廃棄する)。
14.1.4. 本剤を振とうしないこと。
14.1.5. 本剤は無色~淡黄色澄明の液であり、内容物を目視により確認し、異物又は変色(濁りや暗黄色)等を認めた場合には使用しないこと。
14.2. 薬剤投与時の注意
14.2.1. 他の医薬品と本剤を混合しないこと。
14.2.2. 投与部位は腹部又は大腿部とすること。
14.2.3. 投与ごとに投与部位を変えることが望ましい。骨ばった部位や内出血、発赤、圧痛、硬結、瘢痕又は創傷等が認められる部位には投与しないこと。
14.2.4. 300mgの投与を行う場合は、150mgの注射をそれぞれ異なる部位に投与すること。
14.2.5. 本剤による治療期間中に他の製剤の皮下投与を行う場合は、異なる部位に投与することが望ましい。
14.2.6. 静脈内への投与は行わないこと。
14.2.7. 本剤は1回使い切りである。保存剤を含有していないため、未使用残液は適切に廃棄すること。
14.3. 薬剤交付時の注意
14.3.1. 保管方法について適切に指導すること〔20.1、20.2参照〕。
14.3.2. 投与の際は必ず取扱説明書を参照するよう指導すること。
(その他の注意)
15.1. 臨床使用に基づく情報
15.1.1. 血友病A又は血友病B患者を対象とした国際共同第3相臨床試験(B7841005試験)及びB7841005試験を完了した患者を対象とした国際共同第3相臨床試験(B7841007試験)の併合解析において、抗薬物抗体(ADA)の評価が可能な167例中39例(23.4%)でADA発現が認められ、インヒビター非保有患者では23.3%(27/116例)、インヒビター保有患者では23.5%(12/51例)であった。ADA発現例のうち66.7%(26/39例)は一過性、30.8%(12/39例)は持続性であり、97.4%(38/39例)はデータカットオフ時までに消失した。ADA発現例における中和抗体(NAb)の発現割合は20.5%(8/39例)であり、インヒビター非保有患者では22.2%(6/27例)、インヒビター保有患者では16.7%(2/12例)であった。認められたNAbの大部分(87.5%)は一過性で、NAbはデータカットオフ時までに消失した。B7841005試験の12ヵ月間の本剤投与期間において、ADAの発現が認められた患者ではADAの発現が認められなかった患者と比較して、本剤の平均血漿中濃度低下傾向(約10%~36%)が認められたが、ADA及びNAbの発現による本剤の有効性及び安全性に対する影響を示唆する成績は得られていない〔17.1.1、17.1.2、17.1.3参照〕。
15.1.2. 免疫寛容導入療法と本剤を併用した際の安全性及び有効性は確立していない。
15.2. 非臨床試験に基づく情報
15.2.1. ラットを用いたマルスタシマブの6ヵ月間反復投与毒性試験において、最大臨床用量(本剤300mgを週1回皮下投与)におけるAUCの7.6倍に相当する用量から血栓形成が認められ、血栓形成に対する無影響量及び安全域は得られていない〔1.1、8.1、9.1.1、9.1.2、9.5妊婦の項、11.1.1参照〕。
15.2.2. ラットを用いた試験において、最大臨床用量(本剤300mgを週1回皮下投与)におけるCmaxの27倍に相当する用量のマルスタシマブと最大臨床用量(270μg/kg)を投与した時の定常状態でのCmaxを上回るよう設定した用量(3mg/kg)の活性型血液凝固第7因子製剤を併用投与した結果、単独投与と比較して肺血栓・肺塞栓及び投与部位血栓・投与部位塞栓の発現頻度の増加及び肺血栓重症度悪化・肺塞栓重症度悪化及び投与部位血栓重症度悪化・投与部位塞栓重症度悪化が認められた。一方、27倍(Cmax比較)に相当する用量のマルスタシマブと0.8mg/kgの活性型血液凝固第7因子製剤の併用投与、3倍(Cmax比較)に相当する用量のマルスタシマブと臨床用量(100U/kg/日)と同用量の活性型プロトロンビン複合体製剤の併用投与、及び2倍(Cmax比較)に相当するマルスタシマブと出血時の最大臨床用量(活性化人血液凝固第7因子として180μg/kg/日)と同用量の乾燥濃縮人血液凝固第10因子加活性化第7因子製剤の併用投与では、単独投与と比較して明確な影響は認められなかった〔1.1、8.1、8.2、8.4.1、9.1.1、9.1.2、9.5妊婦の項、11.1.1参照〕。
(取扱い上の注意)
20.1. 光を避けるため、本剤は外箱に入れて保存すること〔14.3.1参照〕。
20.2. 凍結を避けること〔14.3.1参照〕。
(保管上の注意)
2~8℃で保存。
副作用
次の副作用があらわれることがあるので、観察を十分に行い、異常が認められた場合には投与を中止するなど適切な処置を行うこと。
11.1. 重大な副作用
11.1.1. 血栓塞栓性事象(0.6%)〔1.1、1.2、8.1、9.1.1、9.1.2、15.2.1、15.2.2参照〕。
11.1.2. ショック、アナフィラキシー(いずれも頻度不明):発疹、そう痒、呼吸困難、喘鳴、血圧低下等の症状が認められた場合には投与を中止し、適切な処置を行うこと〔8.6参照〕。
11.2. その他の副作用
1). 感染症および寄生虫症:(3%未満)丹毒。
2). 血液およびリンパ系障害:(3%未満)好中球減少症。
3). 神経系障害:(3%未満)頭痛、浮動性めまい。
4). 胃腸障害:(3%未満)痔核、腹痛。
5). 皮膚および皮下組織障害:(3%未満)発疹、皮膚そう痒症。
6). 筋骨格系および結合組織障害:(3%未満)関節痛、出血性関節症。
7). 先天性、家族性および遺伝性障害:(3%未満)リンパ管奇形。
8). 一般・全身障害および投与部位の状態:(3%以上)注射部位反応(注射部位紅斑、注射部位そう痒感、注射部位腫脹、注射部位出血、注射部位浮腫、注射部位硬結、注射部位疼痛等)(11.4%)、(3%未満)疲労、末梢腫脹。
9). 臨床検査:(3%以上)フィブリンDダイマー増加、プロトロンビンフラグメント1・2増加、(3%未満)アラニンアミノトランスフェラーゼ増加。
10). 傷害、中毒および処置合併症:(3%未満)挫傷。
薬物動態
16.1 血中濃度
16.1.1 単回投与
日本人又は外国人健康成人男性16例に本剤100又は300mgを単回皮下投与したときのマルスタシマブの血漿中濃度推移及び薬物動態パラメータを次に示す。
健康成人に単回皮下投与したときのマルスタシマブの血漿中濃度推移(平均値±標準偏差)
<<図省略>>
健康成人に100又は300mgを単回皮下投与したときのマルスタシマブの薬物動態パラメータ
<<表省略>>
16.1.2 反復投与
体重25kg以上の成人(18歳以上)及び青年(12~18歳未満)のインヒビター非保有及び保有血友病A又は血友病B患者に初回に本剤300mgを皮下投与し、以降は150mgを週1回皮下投与したときのCmin,ss、Cmax,ss及びAUCssの母集団薬物動態解析注1)に基づく推定値を次に示す。定常状態時の累積係数の幾何平均値は約4~5であった。本剤投与後の血漿中濃度は、初回投与から約60日後、すなわち8回目又は9回目の皮下投与までに定常状態に達すると考えられる。
成人及び青年のインヒビター非保有及び保有血友病患者に初回に300mgを皮下投与し、以降は150mg週1回で反復皮下投与したときの定常状態時のマルスタシマブの母集団薬物動態パラメータ
<<表省略>>
16.2 吸収
18歳以上65歳未満のインヒビター非保有及び保有血友病A又は血友病B患者20例に本剤150~450mgを週1回反復皮下投与注2)したときのTmaxの中央値は23~59時間であった(外国人データ)。母集団薬物動態解析注1)の結果から、皮下投与後のマルスタシマブのバイオアベイラビリティは約72%と推定され、投与部位(腕、大腿部、腹部)による差異は見られなかった。
16.3 分布
インヒビター非保有及び保有血友病患者における定常状態時のマルスタシマブの分布容積は、母集団薬物動態解析注1)の結果から6.2Lであり、血管外への分布は限定的であると考えられる。
注1)健康成人、成人及び青年のインヒビター非保有及び保有血友病A又は血友病B患者287例から得られた血漿中マルスタシマブ濃度及び総TFPI濃度を用いて母集団薬物動態解析を実施した。
注2)本剤の承認された用量は、初回に300mg、以降は1週間隔で1回150mgである。
臨床成績
17.1 有効性及び安全性に関する試験
17.1.1 国際共同第III相臨床試験(B7841005試験、インヒビター非保有コホート)(jRCT2080225164)
成人及び青年(男性、12歳以上75歳未満、体重35kg以上)のインヒビター非保有の重症血友病A又は中等症~重症注)血友病B患者を対象とし、6ヵ月間の観察期間後に、本剤を初回に300mg皮下投与し、以降は1週間隔で1回150mgを皮下投与した。用量増量基準(体重50kg以上等)を満たした患者は、本剤投与6ヵ月後以降に300mg週1回皮下投与に増量可とした。観察期間における治療は血液凝固第VIII因子又は第IX因子製剤による出血時補充療法又は定期補充療法とした。
主要評価項目は治療を要した出血の年換算出血率とし、6ヵ月間の観察期間と12ヵ月間の本剤投与期間の治療を要した出血の年換算出血率を比較した。観察期間に出血時補充療法を受けた33例(外国人データ)の成績は次表のとおりであり、年換算出血率の比(本剤投与期間/観察期間)の95%信頼区間の上限値は、事前に設定された評価基準である0.5を下回った。
注)血液凝固第IX因子の活性値が2%以下
<<表省略>>
観察期間に定期補充療法を受けた83例(日本人患者4例を含む)の成績は次表のとおりであった。
<<表省略>>
本剤が投与された全患者での因果関係を否定できない有害事象の発現頻度は19.8%(23/116例)であり、主なものは注射部位そう痒感、そう痒症が各3.4%(4/116例)、注射部位紅斑、プロトロンビンフラグメント1・2増加が各2.6%(3/116例)、注射部位疼痛、注射部位腫脹、フィブリンDダイマー増加が各1.7%(2/116例)であった。[5.、15.1.1参照]
17.1.2 国際共同第III相臨床試験(B7841005試験、インヒビター保有コホート)(jRCT2080225164)
成人及び青年(男性、12歳以上75歳未満)のインヒビター保有の重症血友病A又は中等症~重症注)血友病B患者を対象とし、6ヵ月間の観察期間後に、本剤を初回に300mg皮下投与し、以降は1週間隔で1回150mgを皮下投与した。用量増量基準(体重50kg以上等)を満たした患者は、本剤投与6ヵ月後以降に300mg週1回皮下投与に増量可とした。観察期間における治療はバイパス止血製剤による出血時補充療法又は定期補充療法とした。
主要評価項目は治療を要した出血の年換算出血率とし、6ヵ月間の観察期間と12ヵ月間の本剤投与期間の治療を要した出血の年換算出血率を比較した。観察期間に出血時補充療法を受けた48例(外国人データ)の成績は次表のとおりであり、年換算出血率の比(本剤投与期間/観察期間)の95%信頼区間の上限値は、事前に設定された評価基準である0.5を下回った。
注)血液凝固第IX因子の活性値が2%以下
<<表省略>>
観察期間にバイパス止血製剤による定期補充療法を受けた3例(日本人患者1例を含む)では、治療を要した出血の年換算出血率の平均値(標準偏差)は、観察期間で7.61(2.95)、本剤投与期間で1.03(1.02)であった。
本剤が投与された全患者での因果関係を否定できない有害事象の発現頻度は31.4%(16/51例)であり、主なものはフィブリンDダイマー増加が9.8%(5/51例)、プロトロンビンフラグメント1・2増加が5.9%(3/51例)、注射部位紅斑、注射部位疼痛、注射部位腫脹、アラニンアミノトランスフェラーゼ増加、発疹が各3.9%(2/51例)であった。[5.、15.1.1参照]
17.1.3 国際共同第III相臨床試験(B7841007試験)(jRCT2041220046)
B7841005試験を完了した成人及び青年のインヒビター保有又は非保有の男性血友病A又は血友病Bの患者を対象とし、本剤を定期投与したときの長期の安全性及び忍容性を主要目的として評価する実施中の非盲検延長試験である。
本剤を投与された全患者での投与期間の中央値は903日、因果関係を否定できない有害事象の発現頻度は7.1%(11/154例)であり、主なものは注射部位内出血が1.9%(3/154例)、注射部位腫脹、発疹が各1.3%(2/154例)であった(データカットオフ:2025年5月)。[5.、15.1.1参照]
薬効薬理
18.1 作用機序
マルスタシマブは外因系凝固経路を阻害する組織因子経路インヒビター(TFPI)のKunitzドメイン2(K2)を標的とするヒトモノクローナルIgG1抗体である。TFPIはK2を介して活性型血液凝固第X因子の活性部位に結合し、これを阻害する。マルスタシマブは、TFPIによる活性型血液凝固第X因子の阻害を抑制することにより外因系凝固経路を増強する。
18.2 In vitro抗原結合及び血液凝固第X因子活性化作用
マルスタシマブは、プラズモン共鳴法によるin vitroタンパク質結合測定系においてヒトTFPI K2及びTFPI K1K2に結合したが、ヒトTFPI K1への結合はみられなかった。また、酵素発色法によるin vitro酵素反応測定系において、マルスタシマブは、TFPIによる活性型血液凝固第X因子の阻害活性を抑制した。
18.3 In vitro止血作用
マルスタシマブは、インヒビター保有患者を含む血友病A患者及び血友病B患者から採取した血漿のいずれにおいても、in vitro添加により希釈プロトロンビン時間の短縮及びトロンビン生成の増加を示し、止血作用を示した。
18.4 In vivo止血作用
雄の血友病A(血液凝固第VIII因子欠損)及び血友病B(血液凝固第IX因子欠損)モデルマウスを用いた重度の尾部出血モデルにおいて、マルスタシマブ投与による出血量の減少がみられた。
類似した薬効の薬
医師の処方により使用する医薬品。