


テクベイリ皮下注30mg
医療用
医療用医薬品:
医師の処方により使用する医薬品
医師の処方により使用する医薬品
 で医薬品を比較する
- 収載区分
- 銘柄別収載
- 先発・後発情報
- 先発品(後発品なし)
- オーソライズド
ジェネリック - -
- 一般名
- テクリスタマブ(遺伝子組換え)注射液
- 英名(商品名)
- Tecvayli
- 規格
- 30mg3mL1瓶
- 薬価
- 216,930.00
- メーカー名
- ヤンセンファーマ
- 規制区分
- 劇薬
- 長期投与制限
- -
- 標榜薬効
- 抗悪性腫瘍薬〔二重特異性T細胞誘導抗体〕
- 色
- -
- 識別コード
- -
- [@: メーカーロゴ]
- 添付文書
-
PDF 2026年6月改訂(第2版)
- 告示日
- 2025年3月18日
- 経過措置期限
- -
- 医薬品マスタに反映
- 2025年4月版
- 医薬品マスタ削除予定
- -
- 運転注意
-
禁止情報あり(使用の適否を判断するものではありません)禁止
- ドーピング
- 禁止物質なし(使用の適否を判断するものではありません)
- CP換算
- -
- 長期収載品選定療養
- -
[識別コードの表記 @: メーカーロゴ]
改訂情報
2026年7月28日 DSU No.347 【その他】
【6.用法及び用量】(追記)
〈トアルクエタマブ(遺伝子組換え)との併用の場合〉
通常、成人にはテクリスタマブ(遺伝子組換え)として、漸増期は、1日目に0.06mg/kg、その後は2~4日の間隔で0.3mg/kg、1.5mg/kg、3mg/kgの順に皮下投与する。その後の継続投与期は、3mg/kgを2週間間隔で皮下投与する。なお、継続投与期の初回投与を起点に、23週目以降は投与間隔を4週間間隔とすることができる。15週目以降で最良部分奏効以上の奏効が認められている場合、その時点から4週間間隔とすることができる。
【7.用法及び用量に関連する注意】(一部改訂)
〈単独投与の場合〉
副作用等の理由による休薬後に本剤を再開する場合は、下表を参考に投与すること。以降は、用法・用量の投与スケジュールに準じること。サイトカイン放出症候群発現による休薬の場合は、本剤投与開始1~3時間前に前投与(副腎皮質ホルモン剤、抗ヒスタミン剤及び解熱鎮痛剤)を行うこと。サイトカイン放出症候群発現以外による休薬の場合は、下表を参考に前投与を行うこと。
休薬後に再開する場合の用量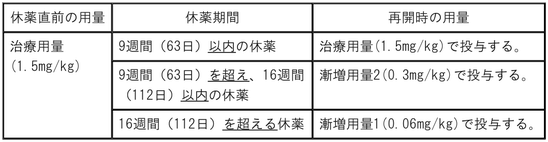
【7.用法及び用量に関連する注意】(追記)
〈トアルクエタマブ(遺伝子組換え)との併用の場合〉
髄外性形質細胞腫を有する場合には、トアルクエタマブ(遺伝子組換え)と併用することができる。
【7.用法及び用量に関連する注意】(一部改訂)
トアルクエタマブ(遺伝子組換え)以外の抗悪性腫瘍剤との併用について、有効性及び安全性は確立していない。
【7.用法及び用量に関連する注意】(追記)
本剤投与により副作用が発現した場合には、次の基準を参考に本剤を休薬又は中止すること。
副作用発現時の本剤の休薬又は中止基準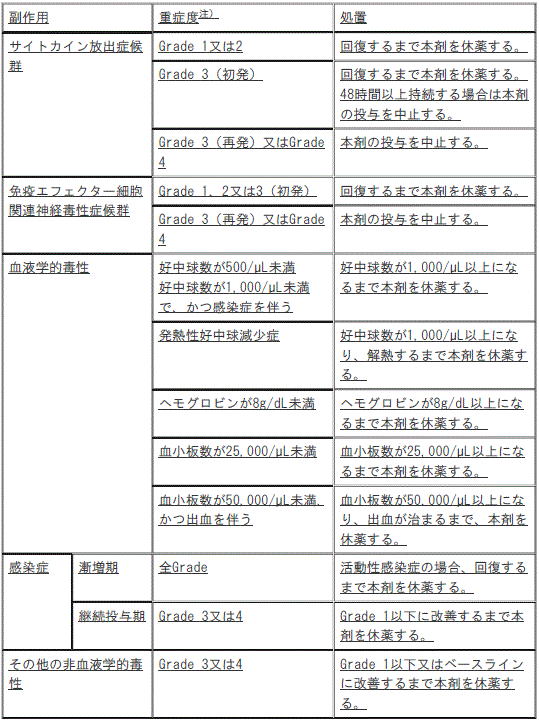
注)サイトカイン放出症候群及び免疫エフェクター細胞関連神経毒性症候群のGradeはASTCT2019に準じ、感染症及びその他の非血液学的毒性のGradeはNCI-CTCAE Version 5.0に準じる。
【7.用法及び用量に関連する注意】(追記)
副作用等の理由による休薬後に本剤を再開する場合は、下表を参考に投与すること。以降は、用法・用量の投与スケジュールに準じること。サイトカイン放出症候群発現による休薬の場合は、本剤投与開始1~3時間前に前投与(副腎皮質ホルモン剤、抗ヒスタミン剤及び解熱鎮痛剤)を行うこと。サイトカイン放出症候群発現以外による休薬の場合は、下表を参考に前投与を行うこと。
休薬後に再開する場合の用量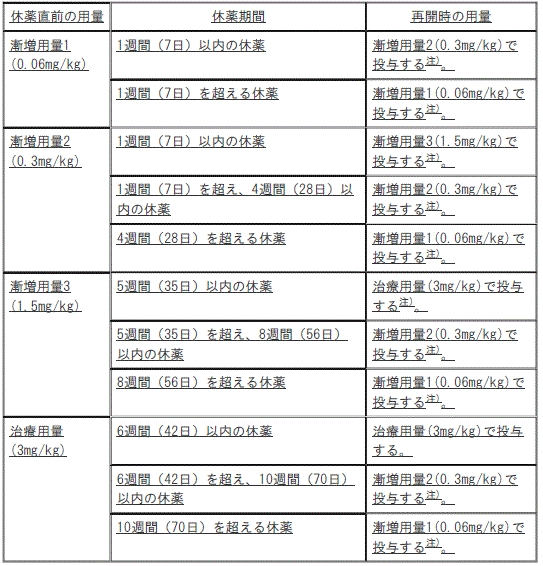
注)本剤投与開始1~3時間前に前投与(副腎皮質ホルモン剤、抗ヒスタミン剤及び解熱鎮痛剤)を行うこと。
【8.重要な基本的注意】(一部改訂)
サイトカイン放出症候群は投与初期に多く認められることから、少なくとも漸増期(初回の治療用量を含む)の投与後48時間は必ず入院管理とし、漸増期の投与48時間経過後、及び継続投与期(2回目の治療用量以降の投与時)についても患者の状態に応じて入院管理を検討すること。
【8.重要な基本的注意】(一部改訂)
神経学的事象(免疫エフェクター細胞関連神経毒性症候群含む)として錯乱状態、意識レベルの低下、傾眠等があらわれるおそれがあるので、本剤投与中の患者には自動車の運転等危険を伴う機械の操作に従事させないよう注意すること。
【14.適用上の注意】(一部改訂)
[薬剤調製時の注意]
本剤は規格により有効成分濃度が異なる。本剤皮下注30mgは0.06mg/kg及び0.3mg/kgの投与のみに、本剤皮下注153mgは1.5mg/kg及び3mg/kgの投与のみに使用すること。濃度の異なるバイアルを混ぜて使用しないこと。
効能効果
再発又は難治性の多発性骨髄腫(標準的な治療が困難な場合に限る)。
(効能又は効果に関連する注意)
5.1. 本剤による治療は、免疫調節薬、プロテアソーム阻害剤及び抗CD38モノクローナル抗体製剤を含む少なくとも3つの標準的な治療が無効又は治療後に再発した患者を対象とすること〔17.1.1、17.1.2、17.1.3参照〕。
5.2. 臨床試験に組み入れられた患者の前治療歴等について、「17.臨床成績」の項の内容を熟知し、本剤の有効性及び安全性を十分に理解した上で、適応患者の選択を行うこと〔17.1.1、17.1.2、17.1.3参照〕。
用法用量
〈単独投与の場合〉
通常、成人にはテクリスタマブ(遺伝子組換え)として、漸増期は、1日目に0.06mg/kg、その後は2~4日の間隔で0.3mg/kg、1.5mg/kgの順に皮下投与する。その後の継続投与期は、1.5mg/kgを1週間間隔で皮下投与する。なお、継続投与期において、部分奏効以上の奏効が24週間以上持続している場合には、投与間隔を2週間間隔とすることができる。
〈トアルクエタマブ(遺伝子組換え)との併用の場合〉
通常、成人にはテクリスタマブ(遺伝子組換え)として、漸増期は、1日目に0.06mg/kg、その後は2~4日の間隔で0.3mg/kg、1.5mg/kg、3mg/kgの順に皮下投与する。その後の継続投与期は、3mg/kgを2週間間隔で皮下投与する。なお、継続投与期の初回投与を起点に、23週目以降は投与間隔を4週間間隔とすることができる。15週目以降で最良部分奏効以上の奏効が認められている場合、その時点から4週間間隔とすることができる。
(用法及び用量に関連する注意)
7.1. 〈用法共通〉本剤投与によるサイトカイン放出症候群を軽減させるため、漸増期の投与については、本剤投与開始1~3時間前に副腎皮質ホルモン剤、抗ヒスタミン剤及び解熱鎮痛剤を投与すること〔1.2、8.1、11.1.1参照〕。
7.2. 〈単独投与の場合〉継続投与期は、最低5日を空けて本剤を投与すること。
7.3. 〈単独投与の場合〉本剤投与により副作用が発現した場合には、次の基準を参考に本剤を休薬又は中止すること。
[副作用発現時の本剤の休薬又は中止基準]
1). 〈単独投与の場合〉サイトカイン放出症候群:
①. 〈単独投与の場合〉Grade1のサイトカイン放出症候群又はGrade2のサイトカイン放出症候群:回復するまで本剤を休薬する。
②. 〈単独投与の場合〉Grade3のサイトカイン放出症候群<初発>:回復するまで本剤を休薬する(48時間以上持続する場合は本剤の投与を中止する)。
③. 〈単独投与の場合〉Grade3のサイトカイン放出症候群<再発>又はGrade4のサイトカイン放出症候群:本剤の投与を中止する。
2). 〈単独投与の場合〉免疫エフェクター細胞関連神経毒性症候群:
①. 〈単独投与の場合〉Grade1の免疫エフェクター細胞関連神経毒性症候群、Grade2の免疫エフェクター細胞関連神経毒性症候群又はGrade3の免疫エフェクター細胞関連神経毒性症候群<初発>:回復するまで本剤を休薬する。
②. 〈単独投与の場合〉Grade3の免疫エフェクター細胞関連神経毒性症候群<再発>又はGrade4の免疫エフェクター細胞関連神経毒性症候群:本剤の投与を中止する。
3). 〈単独投与の場合〉血液学的毒性:
①. 〈単独投与の場合〉好中球数が500/μL未満:好中球数が500/μL以上になるまで本剤を休薬する。
②. 〈単独投与の場合〉発熱性好中球減少症:好中球数が1000/μL以上になり、解熱するまで本剤を休薬する。
③. 〈単独投与の場合〉ヘモグロビンが8g/dL未満:ヘモグロビンが8g/dL以上になるまで本剤を休薬する。
④. 〈単独投与の場合〉血小板数が25000/μL未満、血小板数が25000/μL以上50000/μL以下かつ出血を伴う:血小板数が25000/μL以上になり、出血が治まるまで、本剤を休薬する。
4). 〈単独投与の場合〉感染症:
①. 〈単独(漸増期)投与の場合〉全Gradeの感染症:活動性感染症の場合、回復するまで本剤を休薬する。
②. 〈単独(継続投与期)投与の場合〉Grade3の感染症又はGrade4の感染症:Grade1以下に改善するまで本剤を休薬する。
5). 〈単独投与の場合〉その他の非血液学的毒性:Grade3の非血液学的毒性又はGrade4の非血液学的毒性:Grade2以下に改善するまで本剤を休薬する。
〈単独投与の場合〉サイトカイン放出症候群及び免疫エフェクター細胞関連神経毒性症候群のGradeはASTCT2019に準じ、感染症及びその他の非血液学的毒性のGradeはNCI-CTCAE Version5.0に準じる。
7.4. 〈単独投与の場合〉副作用等の理由による休薬後に本剤を再開する場合は、次を参考に投与すること。以降は、用法・用量の投与スケジュールに準じること。単独投与でサイトカイン放出症候群発現による休薬の場合は、本剤投与開始1~3時間前に前投与(副腎皮質ホルモン剤、抗ヒスタミン剤及び解熱鎮痛剤)を行うこと。サイトカイン放出症候群発現以外による休薬の場合は、次を参考に前投与を行うこと。
[休薬後に再開する場合の用量]
1). 〈単独投与の場合〉休薬直前の用量が漸増用量1(0.06mg/kg):
①. 〈単独投与の場合〉休薬直前の用量が漸増用量1(0.06mg/kg)、1週間(7日)以内の休薬後の再開時の用量:漸増用量2(0.3mg/kg)で投与する*。
②. 〈単独投与の場合〉休薬直前の用量が漸増用量1(0.06mg/kg)、1週間(7日)を超える休薬後の再開時の用量:漸増用量1(0.06mg/kg)で投与する*。
2). 〈単独投与の場合〉休薬直前の用量が漸増用量2(0.3mg/kg):
①. 〈単独投与の場合〉休薬直前の用量が漸増用量2(0.3mg/kg)、1週間(7日)以内の休薬後の再開時の用量:治療用量(1.5mg/kg)で投与する*。
②. 〈単独投与の場合〉休薬直前の用量が漸増用量2(0.3mg/kg)、1週間(7日)を超え、4週間(28日)以内の休薬後の再開時の用量:漸増用量2(0.3mg/kg)で投与する*。
③. 〈単独投与の場合〉休薬直前の用量が漸増用量2(0.3mg/kg)、4週間(28日)を超える休薬後の再開時の用量:漸増用量1(0.06mg/kg)で投与する*。
3). 〈単独投与の場合〉休薬直前の用量が治療用量(1.5mg/kg):
①. 〈単独投与の場合〉休薬直前の用量が治療用量(1.5mg/kg)、9週間(63日)以内の休薬後の再開時の用量:治療用量(1.5mg/kg)で投与する。
②. 〈単独投与の場合〉休薬直前の用量が治療用量(1.5mg/kg)、9週間(63日)を超え、16週間(112日)以内の休薬後の再開時の用量:漸増用量2(0.3mg/kg)で投与する*。
③. 〈単独投与の場合〉休薬直前の用量が治療用量(1.5mg/kg)、16週間(112日)を超える休薬後の再開時の用量:漸増用量1(0.06mg/kg)で投与する*。
*)〈単独投与の場合〉本剤投与開始1~3時間前に前投与(副腎皮質ホルモン剤、抗ヒスタミン剤及び解熱鎮痛剤)を行うこと。
7.5. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉髄外性形質細胞腫を有する場合には、トアルクエタマブ(遺伝子組換え)と併用することができる。
7.6. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉トアルクエタマブ<遺伝子組換え>以外の抗悪性腫瘍剤との併用について、有効性及び安全性は確立していない。
7.7. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉本剤投与により副作用が発現した場合には、次の基準を参考に本剤を休薬又は中止すること。
[副作用発現時の本剤の休薬又は中止基準]
1). 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉サイトカイン放出症候群:
①. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉Grade1のサイトカイン放出症候群又はGrade2のサイトカイン放出症候群:回復するまで本剤を休薬する。
②. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉Grade3のサイトカイン放出症候群<初発>:回復するまで本剤を休薬する(48時間以上持続する場合は本剤の投与を中止する)。
③. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉Grade3のサイトカイン放出症候群<再発>又はGrade4のサイトカイン放出症候群:本剤の投与を中止する。
2). 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉免疫エフェクター細胞関連神経毒性症候群:
①. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉Grade1の免疫エフェクター細胞関連神経毒性症候群、Grade2の免疫エフェクター細胞関連神経毒性症候群又はGrade3の免疫エフェクター細胞関連神経毒性症候群<初発>:回復するまで本剤を休薬する。
②. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉Grade3の免疫エフェクター細胞関連神経毒性症候群<再発>又はGrade4の免疫エフェクター細胞関連神経毒性症候群:本剤の投与を中止する。
3). 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉血液学的毒性:
①. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉好中球数が500/μL未満、好中球数が1000/μL未満でかつ感染症を伴う:好中球数が1000/μL以上になるまで本剤を休薬する。
②. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉発熱性好中球減少症:好中球数が1000/μL以上になり、解熱するまで本剤を休薬する。
③. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉ヘモグロビンが8g/dL未満:ヘモグロビンが8g/dL以上になるまで本剤を休薬する。
④. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉血小板数が25000/μL未満:血小板数が25000/μL以上になるまで本剤を休薬する。
⑤. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉血小板数が50000/μL未満かつ出血を伴う:血小板数が50000/μL以上になり、出血が治まるまで、本剤を休薬する。
4). 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉感染症:
①. 〈トアルクエタマブ(遺伝子組換え)との併用(漸増期)の場合〉全Gradeの感染症:活動性感染症の場合、回復するまで本剤を休薬する。
②. 〈トアルクエタマブ(遺伝子組換え)との併用(継続投与期)の場合〉Grade3の感染症又はGrade4の感染症:Grade1以下に改善するまで本剤を休薬する。
5). 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉その他の非血液学的毒性:Grade3の非血液学的毒性又はGrade4の非血液学的毒性:Grade1以下又はベースラインに改善するまで本剤を休薬する。
〈トアルクエタマブ(遺伝子組換え)との併用の場合〉サイトカイン放出症候群及び免疫エフェクター細胞関連神経毒性症候群のGradeはASTCT2019に準じ、感染症及びその他の非血液学的毒性のGradeはNCI-CTCAE Version5.0に準じる。
7.8. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉副作用等の理由による休薬後に本剤を再開する場合は、次を参考に投与すること。以降は、用法・用量の投与スケジュールに準じること。トアルクエタマブ(遺伝子組換え)との併用でサイトカイン放出症候群発現による休薬の場合は、本剤投与開始1~3時間前に前投与(副腎皮質ホルモン剤、抗ヒスタミン剤及び解熱鎮痛剤)を行うこと。サイトカイン放出症候群発現以外による休薬の場合は、次を参考に前投与を行うこと。
[休薬後に再開する場合の用量]
1). 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量1(0.06mg/kg):
①. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量1(0.06mg/kg)、1週間(7日)以内の休薬後の再開時の用量:漸増用量2(0.3mg/kg)で投与する*。
②. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量1(0.06mg/kg)、1週間(7日)を超える休薬後の再開時の用量:漸増用量1(0.06mg/kg)で投与する*。
2). 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量2(0.3mg/kg):
①. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量2(0.3mg/kg)、1週間(7日)以内の休薬後の再開時の用量:漸増用量3(1.5mg/kg)で投与する*。
②. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量2(0.3mg/kg)、1週間(7日)を超え、4週間(28日)以内の休薬後の再開時の用量:漸増用量2(0.3mg/kg)で投与する*。
③. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量2(0.3mg/kg)、4週間(28日)を超える休薬後の再開時の用量:漸増用量1(0.06mg/kg)で投与する*。
3). 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量3(1.5mg/kg):
①. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量3(1.5mg/kg)、5週間(35日)以内の休薬後の再開時の用量:治療用量(3mg/kg)で投与する*。
②. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量3(1.5mg/kg)、5週間(35日)を超え、8週間(56日)以内の休薬後の再開時の用量:漸増用量2(0.3mg/kg)で投与する*。
③. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が漸増用量3(1.5mg/kg)、8週間(56日)を超える休薬後の再開時の用量:漸増用量1(0.06mg/kg)で投与する*。
4). 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が治療用量(3mg/kg):
①. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が治療用量(3mg/kg)、6週間(42日)以内の休薬後の再開時の用量:治療用量(3mg/kg)で投与する。
②. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が治療用量(3mg/kg)、6週間(42日)を超え、10週間(70日)以内の休薬後の再開時の用量:漸増用量2(0.3mg/kg)で投与する*。
③. 〈トアルクエタマブ(遺伝子組換え)との併用の場合〉休薬直前の用量が治療用量(3mg/kg)、10週間(70日)を超える休薬後の再開時の用量:漸増用量1(0.06mg/kg)で投与する*。
*)〈トアルクエタマブ(遺伝子組換え)との併用の場合〉本剤投与開始1~3時間前に前投与(副腎皮質ホルモン剤、抗ヒスタミン剤及び解熱鎮痛剤)を行うこと。
警告・禁忌・相互作用・その他の注意
(警告)
1.1. 本剤は、緊急時に十分対応できる医療施設において、造血器悪性腫瘍の治療に対して十分な知識・経験を持つ医師のもとで、本剤の投与が適切と判断される症例についてのみ投与すること。また、治療開始に先立ち、患者又はその家族に有効性及び危険性を十分に説明し、同意を得てから投与を開始すること。
1.2. 重度サイトカイン放出症候群があらわれることがあるので、特に治療初期は入院管理等の適切な体制下で本剤の投与を行うこと(また、サイトカイン放出症候群に対する前投与薬の投与等の予防的措置を行うとともに、観察を十分に行い、異常が認められた場合には、製造販売業者が提供するサイトカイン放出症候群管理ガイダンス等に従い、適切な処置を行うこと)〔7.1、8.1、11.1.1参照〕。
1.3. 重度神経学的事象(免疫エフェクター細胞関連神経毒性症候群含む)があらわれることがあり、死亡に至る例が報告されているので、観察を十分に行い、異常が認められた場合には、製造販売業者が提供する免疫エフェクター細胞関連神経毒性症候群管理ガイダンス等に従い、適切な処置を行うこと〔8.2、8.3、11.1.2参照〕。
(禁忌)
本剤の成分に対し過敏症の既往歴のある患者。
(重要な基本的注意)
8.1. サイトカイン放出症候群があらわれることがあるので、本剤の投与にあたっては、次の事項に注意すること〔1.2、7.1、11.1.1参照〕。
8.1.1. サイトカイン放出症候群は投与初期に多く認められることから、少なくとも漸増期(初回の治療用量を含む)の投与後48時間は必ず入院管理とし、漸増期の投与48時間経過後、及び継続投与期(2回目の治療用量以降の投与時)についても患者の状態に応じて入院管理を検討すること。
8.1.2. サイトカイン放出症候群に対する前投与薬の投与等の予防的措置を行うこと。
8.1.3. 本剤の投与中は、発熱、悪寒、低血圧、頻脈、低酸素症、頭痛、肝酵素上昇(アスパラギン酸アミノトランスフェラーゼ増加及びアラニンアミノトランスフェラーゼ増加)等について、観察を十分に行うこと。
8.1.4. サイトカイン放出症候群が疑われる症状があらわれた場合には、速やかに医療機関を受診するよう患者を指導すること。
8.1.5. サイトカイン放出症候群があらわれることがあるので、緊急時に備えてトシリズマブ(遺伝子組換え)を速やかに使用できるように準備しておくこと。
8.2. 神経学的事象(免疫エフェクター細胞関連神経毒性症候群含む)があらわれることがあるので、本剤の投与にあたっては、次の事項に注意すること〔1.3、11.1.2参照〕。
8.2.1. 本剤の投与中は、失語症、意識レベル変化、認知能力障害、筋力低下、痙攣発作、脳浮腫等について、観察を十分に行うこと。
8.2.2. 免疫エフェクター細胞関連神経毒性症候群が疑われる症状があらわれた場合には、速やかに医療機関を受診するよう患者を指導すること。
8.2.3. 免疫エフェクター細胞関連神経毒性症候群があらわれた場合、次回以降の本剤投与時は患者の状態に応じて入院管理を検討すること。
8.3. 神経学的事象(免疫エフェクター細胞関連神経毒性症候群含む)として錯乱状態、意識レベルの低下、傾眠等があらわれるおそれがあるので、本剤投与中の患者には自動車の運転等危険を伴う機械の操作に従事させないよう注意すること〔1.3、11.1.2参照〕。
8.4. 感染症(日和見感染症を含む)の発現若しくは感染症悪化(日和見感染症悪化を含む)、又はサイトメガロウイルス感染再活性化等があらわれることがあるので、本剤投与に先立ってニューモシスチス・イロベチイ等の感染の有無を確認すること。本剤投与前に適切な処置を行い、本剤の投与中は感染症の発現又は悪化に十分注意すること〔9.1.1、11.1.3参照〕。
8.5. 血球減少があらわれることがあるので、本剤投与開始前及び本剤投与中は定期的に血液検査を行い、患者の状態を十分に観察すること〔11.1.5参照〕。
8.6. 腫瘍崩壊症候群があらわれることがあるので、血清中電解質濃度及び腎機能検査を行う等、患者の状態を十分に観察すること〔11.1.6参照〕。
8.7. 低γグロブリン血症があらわれることがあるので、本剤の投与開始前及び本剤投与中は定期的に免疫グロブリン濃度を測定すること〔11.1.7参照〕。
(特定の背景を有する患者に関する注意)
(合併症・既往歴等のある患者)
9.1.1. 感染症を合併している患者:血球減少により感染症が悪化するおそれがある〔8.4、11.1.3参照〕。
(生殖能を有する者)
妊娠する可能性のある女性:妊娠する可能性のある女性には、本剤投与中及び最終投与後5カ月間において避妊する必要性及び適切な避妊法について説明すること〔9.5妊婦の項参照〕。
(妊婦)
妊婦又は妊娠している可能性のある女性には投与しないことが望ましい(本剤を用いた生殖発生毒性試験は実施されていないが、ヒトIgGは胎盤通過性があることが知られており、本剤の作用機序から、本剤の妊娠中の曝露により、B細胞リンパ球減少症、サイトカイン放出に関連する二次的な炎症作用等、妊婦に有害な影響又は胚に有害な影響・胎児に有害な影響を及ぼす可能性がある)〔9.4生殖能を有する者の項参照〕。
(授乳婦)
治療上の有益性及び母乳栄養の有益性を考慮し、授乳の継続又は中止を検討すること(本剤のヒト母乳中への移行に関するデータはないが、ヒトIgGは母乳中に移行することが知られている)。
(小児等)
小児等を対象とした臨床試験は実施していない。
(相互作用)
10.2. 併用注意:
1). 治療域の狭いCYP基質、ワルファリン、シクロスポリン、タクロリムス等[これらの薬剤の副作用が増強されるおそれがあるので、本剤の投与開始から2回目の治療用量投与前まで、並びにサイトカイン放出症候群発現時及び発現後一定期間は、患者の状態を慎重に観察し、副作用の発現に十分注意すること(本剤の投与によりサイトカインが放出され、CYPが抑制されることにより、これらの薬剤の血中濃度が上昇する可能性がある)]。
2). 生ワクチン又は弱毒生ワクチン[接種した生ワクチンの原病に基づく症状が発現した場合には適切な処置を行う(本剤のBリンパ球傷害作用により発病するおそれがある)]。
(適用上の注意)
14.1. 薬剤調製時の注意
14.1.1. 本剤は規格により有効成分濃度が異なるので、本剤皮下注30mgは0.06mg/kg及び0.3mg/kgの投与のみに、本剤皮下注153mgは1.5mg/kg及び3mg/kgの投与のみに使用すること。濃度の異なるバイアルを混ぜて使用しないこと。
14.1.2. 本剤の投与には、ポリプロピレン又はポリカーボネートのシリンジと、ステンレス鋼製の注射針を用いること。
14.1.3. 本剤は、無菌環境下において操作すること。
14.1.4. 本剤を冷蔵庫から取り出し、15分以上放置し、室温(15℃~30℃)に戻す(他の方法で温めないこと)。
14.1.5. バイアルを約10秒間静かに回して混ぜる(振盪しないこと)。
14.1.6. 薬液入りシリンジを直ちに使用しない場合は、最長20時間、2~8℃又は室温(15℃~30℃)で保存することができる(20時間経過後は廃棄すること)。
14.2. 薬剤投与時の注意
14.2.1. 投与前に、本剤に粒子や変色がないか目視により確認すること(不透明粒子や変色又は異物が認められた場合は使用しないこと)。
14.2.2. 腹部皮下又は大腿部などの皮下に本剤を注射する。複数回の注射が必要な場合同一部位への反復注射は行わないこと。
14.2.3. 皮膚の発赤・挫傷・圧痛・硬結又は瘢痕がある部位には注射しないこと。
14.2.4. 未使用残液については適切に廃棄すること。
(その他の注意)
15.1. 臨床使用に基づく情報
臨床試験において、本剤に対する抗体産生が報告されている。
(取扱い上の注意)
20.1. 外箱開封後は遮光して保存すること。
20.2. 凍結させないこと。
(保管上の注意)
2~8℃保存。
副作用
次の副作用があらわれることがあるので、観察を十分に行い、異常が認められた場合には投与を中止するなど適切な処置を行うこと。
11.1. 重大な副作用
11.1.1. サイトカイン放出症候群(74.0%):異常が認められた場合には、本剤の投与中止、副腎皮質ホルモン剤、トシリズマブ(遺伝子組換え)の投与等、製造販売業者が提供するサイトカイン放出症候群管理ガイダンス等に従い、適切な処置を行うこと〔1.2、7.1、8.1参照〕。
11.1.2. 神経学的事象(免疫エフェクター細胞関連神経毒性症候群含む):頭痛(8.2%)、免疫エフェクター細胞関連神経毒性症候群(6.8%)、末梢性ニューロパチー(3.6%)、脳症(1.8%)、錯乱状態(1.4%)、浮動性めまい(0.4%)、痙攣発作(0.4%)、意識レベル低下(頻度不明)等の神経学的事象があらわれることがあるので、異常が認められた場合には、本剤の投与中止、副腎皮質ホルモン剤の投与等、製造販売業者が提供する免疫エフェクター細胞関連神経毒性症候群管理ガイダンス等に従い、適切な処置を行うこと〔1.3、8.2、8.3参照〕。
11.1.3. 感染症:上気道感染(22.1%)、肺炎(15.3%)、敗血症(4.6%)、尿路感染(3.6%)、ニューモシスチス・イロベチイ肺炎(1.8%)、蜂巣炎(0.4%)等の感染症があらわれることがある。また、サイトメガロウイルス感染再活性化等することがある〔8.4、9.1.1参照〕。
11.1.4. 進行性多巣性白質脳症(PML)(0.4%):死亡に至った症例も報告されているので、本剤の投与中及び投与終了後は患者の状態を十分に観察し、意識障害、認知機能障害、麻痺症状(片麻痺、四肢麻痺)、構音障害、失語等の症状があらわれた場合には、MRIによる画像診断及び脳脊髄液検査を行うとともに、本剤の投与を中止し、適切な処置を行うこと。
11.1.5. 血球減少:好中球減少症(68.0%)、貧血(31.7%)、リンパ球減少症(29.9%)、血小板減少症(28.8%)、白血球減少症(12.5%)、発熱性好中球減少症(5.7%)等があらわれることがある〔8.5参照〕。
11.1.6. 腫瘍崩壊症候群(1.4%):異常が認められた場合には、適切な処置(生理食塩液、高尿酸血症治療剤の投与、透析等)を行うとともに、症状が回復するまで患者の状態を十分に観察すること〔8.6参照〕。
11.1.7. 低γグロブリン血症(24.6%):異常が認められた場合には適切な処置(免疫グロブリン補充療法を定期的に行う等)を行うとともに、感染症の兆候等に対する観察を十分に行うこと〔8.7参照〕。
11.1.8. 間質性肺疾患(頻度不明):異常が認められた場合には、本剤の投与を中止し、必要に応じて、胸部CT、血清マーカー等の検査を実施するとともに、適切な処置を行うこと。
11.2. その他の副作用
1). 代謝および栄養障害:(5%以上10%未満)低リン血症、食欲減退、(5%未満)低カリウム血症、低マグネシウム血症、低アルブミン血症、低ナトリウム血症、高アミラーゼ血症、低カルシウム血症、高カリウム血症、低血糖、(頻度不明)高カルシウム血症。
2). 血管障害:(5%未満)低血圧、高血圧、出血。
3). 呼吸器、胸郭および縦隔障害:(5%以上10%未満)咳嗽、(5%未満)呼吸困難、低酸素症。
4). 胃腸障害:(10%以上)下痢、悪心、(5%以上10%未満)嘔吐、(5%未満)便秘、腹痛。
5). 皮膚および皮下組織障害:(5%未満)発疹、皮膚そう痒症。
6). 筋骨格系および結合組織障害:(10%以上)筋骨格痛、(5%未満)筋痙縮。
7). 一般・全身障害および投与部位の状態:(10%以上)注射部位反応(34.9%)、疲労、発熱、(5%以上10%未満)疼痛、(5%未満)浮腫。
8). 臨床検査:(5%以上10%未満)トランスアミナーゼ上昇、血中ALP増加、(5%未満)γ-グルタミルトランスフェラーゼ増加、リパーゼ増加、血中クレアチニン増加。
薬物動態
16.1 血中濃度
16.1.1 反復投与(MMY1002試験、国内第I/II相試験、単剤療法)
第I相パートで、日本人の再発又は難治性の多発性骨髄腫患者5例にテクリスタマブを漸増用量である0.06及び0.3mg/kgを皮下投与後、治療用量である1.5mg/kgを初回皮下投与したときの血清中濃度推移及び薬物動態パラメータは次のとおりであった。なお、漸増用量投与から初回の治療用量投与時までの各投与の投与間隔は2~4日間とされ、本剤投与開始後4~8日目に初回の治療用量を投与することとされた。
<<図省略>>
治療用量初回皮下投与後の薬物動態パラメータ
<<表省略>>
16.1.2 反復投与(RedirecTT-1試験、国際共同試験、トアルクエタマブとの併用療法)
髄外性形質細胞腫(EMD)を有する再発又は難治性の多発性骨髄腫患者90例(日本人3例を含む)に、本剤注1)をトアルクエタマブと併用し反復皮下投与した。3mg/kg(治療用量)の投与前の平均血清中濃度は、初回投与時5.99μg/mL、3回目投与時11.8μg/mL、5回目投与時13.0μg/mL、13回目投与時14.8μg/mLであった。
注1)本剤の用法・用量:0.06mg/kg、0.3mg/kg及び1.5mg/kg(漸増用量)を漸増投与した後、1サイクルを28日間とし、3mg/kg(治療用量)を2週間間隔で皮下投与した。初回の3mg/kg(治療用量)の投与開始日を第1サイクル1日目とし、サイクル5以降で最良部分奏効(VGPR)以上の奏効が認められた場合、及びサイクル7以降は、3mg/kg(治療用量)の投与を4週間間隔に変更可能とされた。なお、漸増用量投与から初回の3mg/kg(治療用量)投与時までの各投与の投与間隔は2~4日間とされた。
16.2 吸収
母集団薬物動態解析により、テクリスタマブを皮下投与したときの平均バイオアベイラビリティは72%と推定された。
16.3 分布
母集団薬物動態解析により、テクリスタマブの総分布容積の平均値(CV%)は5.63L(29%)と推定された。
16.5 排泄
母集団薬物動態解析により、定常状態のクリアランスの幾何平均値(CV%)は0.472L/日(64%)と推定された。
臨床成績
17.1 有効性及び安全性に関する試験
17.1.1 海外第I/II相試験(MajesTEC-1試験/第II相パート)
免疫調節薬、プロテアソーム阻害剤及び抗CD38モノクローナル抗体製剤を含む少なくとも3レジメンによる治療歴を有する再発又は難治性の多発性骨髄腫患者を対象にテクリスタマブ単剤療法の有効性及び安全性を非盲検、非対照試験で評価した。
本試験では、B細胞成熟抗原(BCMA)を標的とした治療による治療歴のない患者をコホートA(110例)、BCMAを標的とした抗体薬物複合体又はキメラ抗原受容体T細胞療法による治療歴のある患者をコホートC(40例)にそれぞれ組み入れた。
用法・用量は、本剤0.06及び0.3mg/kg(漸増用量)をステップアップ投与後に、1サイクルを28日間とし注1)、1.5mg/kg(治療用量)が1週間に1回皮下投与され、疾患進行又は投与中止基準に該当しない限り、投与が継続された。また、奏効が認められた患者において投与間隔を2週間に1回及び4週間に1回へ変更可能とされた注2)。なお、漸増用量投与から初回の治療用量投与時までの各投与の投与間隔は2~4日間とされ、本剤投与開始後4~8日目に初回の治療用量を投与することとされた。
有効性解析対象集団において、主要評価項目とされた独立評価委員会判定に基づく奏効率注3)(95%信頼区間)はコホートAで60.9%(51.1%、70.1%)(67/110例)、コホートCで52.5%(36.1%、68.5%)(21/40例)であった(コホートA:2021年9月7日クリニカルカットオフ、コホートC:2023年8月22日クリニカルカットオフ)。
本剤が投与された安全性解析対象集団165例中155例(93.9%)に副作用が認められた。主な副作用はサイトカイン放出症候群117例(70.9%)、好中球減少症109例(66.1%)、注射部位反応62例(37.6%)、リンパ球減少症55例(33.3%)、貧血51例(30.9%)及び血小板減少症50例(30.3%)等であった(2023年8月22日クリニカルカットオフ)。[5.1、5.2参照]
注1)治療用量(1.5mg/kg)の投与開始日が第1サイクル1日目と設定された。
注2)6カ月以上の完全奏効(CR)又は厳格な完全奏効(sCR)が認められた患者において2週間に1回投与に変更可能とされ、その後第12サイクル又はそれ以降にCR以上の奏効が確認され、かつ6カ月以上2週間に1回投与を継続しており、治験依頼者の承認を得た患者において4週間に1回投与に変更可能とされた。
注3)奏効率は、国際骨髄腫ワーキンググループの効果判定基準に基づき、独立効果判定委員会によって評価された最良総合効果が部分奏効以上である患者の割合とした。
17.1.2 国内第I/II相試験(MMY1002試験/第II相パート)
免疫調節薬、プロテアソーム阻害剤及び抗CD38モノクローナル抗体製剤を含む少なくとも3レジメンによる治療歴を有する再発又は難治性の多発性骨髄腫患者注1)を対象にテクリスタマブ単剤療法の有効性及び安全性を非盲検、非対照試験で評価した。
用法・用量は、本剤0.06及び0.3mg/kg(漸増用量)をステップアップ投与後に、1サイクルを28日間とし注2)、1.5mg/kg(治療用量)が1週間に1回皮下投与された。また、本剤1.5mg/kg(治療用量)の1週間に1回投与を実施し、部分奏効(PR)以上の奏効が6カ月以上持続している場合、投与間隔を2週間に1回へ変更可能とされた。なお、漸増用量投与から初回の治療用量投与時までの各投与の投与間隔は2~4日間とされ、本剤投与開始後4~8日目に初回の治療用量を投与することとされた。
有効性解析対象集団において、主要評価項目とされたコンピュータ・アルゴリズム判定に基づく奏効率注3)(95%信頼区間)は76.9%(56.4%、91.0%)(20/26例)であった。(2023年9月22日クリニカルカットオフ)。
本剤が投与された安全性解析対象集団26例中25例(96.2%)に副作用が認められた。主な副作用はサイトカイン放出症候群21例(80.8%)、好中球減少症17例(65.4%)、低γグロブリン血症14例(53.8%)、注射部位反応9例(34.6%)等であった(2023年9月22日クリニカルカットオフ)。[5.1、5.2参照]
注1)BCMAを標的とした治療による治療歴のある患者は除外された。
注2)治療用量(1.5mg/kg)の投与開始日が第1サイクル1日目と設定された。
注3)奏効率は、国際骨髄腫ワーキンググループの効果判定基準に基づくコンピュータ・アルゴリズムによって評価された最良総合効果が部分奏効以上である患者の割合とした。
17.1.3 国際共同第Ib/II相試験(RedirecTT-1試験/第II相パート)(jRCT2031230640)
EMD注1)を有し、免疫調節薬、プロテアソーム阻害剤及び抗CD38モノクローナル抗体製剤による治療歴(ただし、前治療のレジメン数を問わない)を有する、再発又は難治性の多発性骨髄腫患者90例(日本人患者3例を含む)を対象に本剤注2)とトアルクエタマブ注3)の併用投与注4)の有効性及び安全性を非盲検、非対照試験で評価した。
有効性解析対象集団において、主要評価項目とされた独立評価委員会判定に基づく奏効率注5)(95%信頼区間)は78.9%(69.0%、86.8%)(71/90例)であった(2025年3月18日クリニカルカットオフ)。
本剤とトアルクエタマブが併用投与された安全性解析対象集団90例中88例(97.8%)に副作用が認められた。主な副作用はサイトカイン放出症候群70例(77.8%)、好中球減少症65例(72.2%)、疲労及び貧血各32例(35.6%)、血小板減少症29例(32.2%)、注射部位反応27例(30.0%)等であった(2025年3月18日クリニカルカットオフ)。[5.1、5.2参照]
注1)全身PET-CT又は全身MRIにより、EMDが長径(最大径)2cm以上で、骨病変と隣接していないEMDを有することが確認され、かつEMDに対する放射線照射歴がない患者が対象とされた。
注2)本剤の用法・用量:0.06mg/kg、0.3mg/kg及び1.5mg/kg(漸増用量)を漸増投与した後、1サイクルを28日間とし、3mg/kg(治療用量)を2週間間隔で皮下投与した。初回の3mg/kg(治療用量)の投与開始日を第1サイクル1日目とし、サイクル5以降で最良部分奏効(VGPR)以上の奏効が認められた場合、及びサイクル7以降は、3mg/kg(治療用量)の投与を4週間間隔に変更可能とされた。なお、漸増用量投与から初回の3mg/kg(治療用量)投与時までの各投与の投与間隔は2~4日間とされた。
注3)トアルクエタマブの用法・用量:0.01mg/kg、0.06mg/kg及び0.4mg/kg(漸増用量)を漸増投与した後、1サイクルを28日間とし、0.8mg/kg(治療用量)を2週間間隔で皮下投与した。初回の0.8mg/kg(治療用量)の投与開始日を第1サイクル1日目とし、サイクル5以降で最良部分奏効(VGPR)以上の奏効が認められた場合、及びサイクル7以降は、0.8mg/kg(治療用量)の投与を4週間間隔に変更可能とされた。なお、漸増用量投与から初回の0.8mg/kg(治療用量)投与時までの各投与の投与間隔は2~4日間とされた。
注4)本薬とトアルクエタマブは同日に30分間(±10分間)の間隔を空けて投与することとされた。
注5)奏効率は、国際骨髄腫ワーキンググループの効果判定基準とPET-CTによる画像評価を組み入れたEMDの判定基準に基づき、独立評価委員会による最良総合効果が部分奏効以上である患者の割合とした。
薬効薬理
18.1 作用機序
テクリスタマブは、B細胞成熟抗原(BCMA)及びCD3に対するヒト化免疫グロブリン(Ig)G4二重特異性モノクローナル抗体である。テクリスタマブは、T細胞の細胞膜上に発現するCD3と多発性骨髄腫(MM)細胞の細胞膜上に発現するBCMAの両者に結合することによりT細胞を活性化し、BCMAを発現する腫瘍細胞を傷害すると考えられる。
18.2 抗腫瘍効果
テクリスタマブは、ヒトT細胞の存在下において、BCMAを発現するMM患者由来初代培養細胞及びヒトMM由来細胞株(NCI-H929、MM.1R及びRPMI8226)に対して細胞傷害作用を示した(in vitro)。
テクリスタマブは、インターロイキン2受容体γ鎖が完全欠損した非肥満型糖尿病/重症複合型免疫不全マウスに、①ヒト末梢血単核球を静脈内移植し、ヒトMM由来NCI-H929細胞株を皮下移植した、又は②ヒトT細胞を腹腔内移植し、ヒトMM由来RPMI8226細胞株を皮下移植した際に、腫瘍増殖抑制作用を示した(in vivo)。
よく一緒に見られている薬
医師の処方により使用する医薬品。
特定薬剤管理指導加算等の算定対象となる薬剤。

